AlphaGenome Atlas:可视化90亿DNA变异预测影响的免费工具

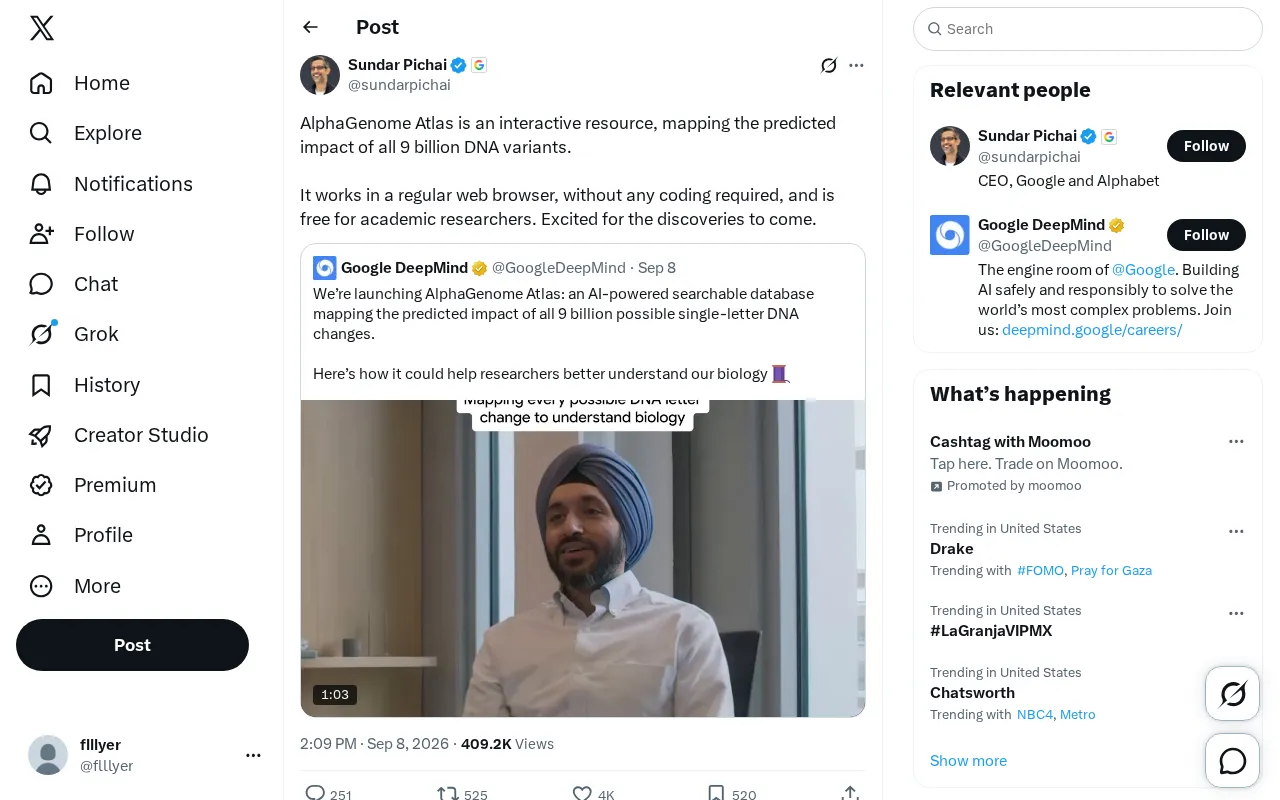
AlphaGenome Atlas 将90亿DNA变异的AI预测影响图谱做成免费可浏览器直访的零代码工具。
AlphaGenome Atlas 是 DeepMind 发布的一项交互式基因组资源,利用深度学习模型系统预测了人类基因组中理论上全部约90亿个DNA变异的功能影响,并将结果整合进可在普通浏览器直接访问的免费平台,无需编程或本地计算环境。其核心意义在于:大量罕见乃至从未被记录的变异过去无从参考,全覆盖的预测图谱为罕见病研究、临床基因解读和实验设计提供了先验起点。该工具对学术研究者免费开放,有望将变异功能预测的使用门槛从生物信息学专业团队扩展至临床遗传学家、湿实验室研究者等更广泛群体。需要注意的是,Atlas 提供的是计算预测而非实验验证,技术架构与基准测试细节有待进一步查阅,临床等高风险场景仍需结合实验证据。
一个浏览器就能用的基因组变异图谱
AlphaGenome Atlas 是一项交互式资源,它系统性地绘制了全部约 90 亿个 DNA 变异的预测影响。对于基因组学研究而言,这类规模的变异注释数据长期以来只能通过复杂的计算流程和专业工具链获得。AlphaGenome Atlas 的核心价值在于,它把这些结果整合进了一个可以直接在常规网页浏览器中访问的界面。
对研究人员来说,最直接的门槛下降来自两点:无需编写任何代码,也无需搭建本地计算环境。过去,想要查询某个特定变异的功能预测,往往需要下载庞大的数据集、配置运行环境、编写脚本。而 Atlas 把交互探索的能力放进了浏览器,让缺乏编程背景的生物学研究者也能上手。
为什么“90亿变异”是个关键数字
人类基因组包含约 30 亿个碱基对,理论上每个位点都可能发生多种类型的替换、插入或缺失。所谓“全部 90 亿个 DNA 变异”,指的是对这一庞大变异空间进行系统性的预测覆盖,而不是仅针对已知的、在人群中被观测到的少数变异。
这种“全覆盖”思路的意义在于:许多致病或功能相关的变异极为罕见,甚至在现有数据库中从未被记录。如果只能查询已知变异,研究者面对一个新发现的突变时往往无从参考。而当预测图谱覆盖了理论上的完整变异空间时,任何一个位点的潜在影响都可以被查阅,这为罕见病研究、临床基因解读和功能实验设计提供了先验参考。
面向学术研究者的免费开放
AlphaGenome Atlas 对学术研究者免费开放。这一定位与近年来大型序列模型和基因组预测工具的开放趋势一致——通过降低访问成本,让更广泛的研究社区能够利用高算力生成的预测结果,而不必各自重复昂贵的计算。
免费加上零代码,实际上重新定义了这类资源的使用者范围。它不再局限于具备生物信息学能力的团队,临床遗传学家、湿实验室研究者、乃至教学场景都可能从中受益。工具的发布方也表达了对“即将到来的发现”的期待,暗示其定位是作为科研发现的加速器,而非终点产品。
需要理性看待的边界
值得提醒的是,Atlas 提供的是“预测影响”,而非实验验证的确定结论。任何计算模型对变异功能的判断都存在不确定性,其预测结果应作为研究假设的起点,而非最终判定依据。对于临床决策等高风险场景,仍需结合实验证据与专业解读。
此外,当前公开信息主要来自简短的发布说明,关于模型的具体架构、训练数据、预测准确率与基准测试等技术细节尚未在本次素材中展开。研究者在实际使用时,建议进一步查阅其配套文档与方法论说明,以理解预测的适用范围和局限。
AlphaGenome 的前身 AlphaGenome 模型(DeepMind 于2025年发布)采用的是序列到功能(sequence-to-function)的深度学习框架,其灵感来源于 Enformer 等早期工作——输入一段基因组序列,输出对应的基因表达、染色质可及性、组蛋白修饰等多种分子表型预测值。这类模型的准确性高度依赖于训练数据的质量和覆盖范围(主要来自 ENCODE、GTEx 等大型功能基因组学项目),对于训练数据欠覆盖的细胞类型或物种,预测结果的可靠性会显著下降。此外,这类模型本质上是在预测"该变异是否影响某种分子表型",而非直接预测临床表现型,从分子预测到疾病关联仍需额外的生物学推断链条。在使用 Atlas 时,关注预测所针对的具体分子表型类别(如剪接变化、调控元件活性)以及对应的置信区间,比直接看综合评分更能帮助判断其参考价值。
对基因组研究工作流的潜在影响
如果 Atlas 的预测质量经得起社区检验,它有望成为变异注释流程中的一个常用入口。研究者在发现新变异后,可以第一时间在浏览器中获取功能预测的初步判断,从而更高效地筛选值得深入实验的候选目标。
从更宏观的角度看,这类工具体现了 AI 与基础生命科学结合的一个务实方向:不是替代实验,而是通过大规模预测缩小实验搜索空间,把有限的实验资源集中到最有希望的方向上。随着更多研究者接入并反馈,图谱本身的价值与可信度也将在使用中不断被检验和沉淀。
背景补充
理解这个数字需要一点背景:人类基因组约有30亿个碱基对,每个位点发生单碱基替换(SNV)的可能性就有3种(A、T、C、G中的其他三种),再加上插入和缺失(InDel)等变异类型,理论变异空间可达数百亿量级。实际上,公共数据库如 dbSNP 收录的已知变异约有10亿条,但绝大多数仅被观测到极少次甚至仅在单个个体中出现(称为"私有变异"或"超罕见变异")。人群中真正具有功能意义却从未被记录的变异数量难以估量。以往的功能预测工具(如 CADD、PolyPhen-2、SIFT)也能对大量变异打分,但 AlphaGenome 所使用的深度学习模型具备直接从序列预测表观遗传状态、剪接信号、转录因子结合等多维度分子表型的能力,这使得"预测影响"的内涵远比单一致病性打分丰富,也正是"90亿"这一覆盖规模在当前技术条件下具有新意的原因。
相关推荐

Claude Sonnet 6疑泄露,Anthropic内部模型加速惊人
Anthropic疑似泄露Sonnet 6,Meter报告称其AI研发加速1.9倍;OpenAI发布GPT-6 Cyber,GPT-6.2 Astra或将至;Google Gemini Omni 1.2 Flash登顶视频生成榜;Meta stealth模型与实时头像亮相;市场波动下Google仍投170亿美元建数据中心。

科幻小说对AI的预测有多准?
科幻小说对AI的预测有多准?本文结合Hacker News讨论,分析科幻作品在AI发展中的远见与盲区,探讨其真正价值在于启发思考而非精准预测。

SwarmEvolve:潜空间智能体集群加速进化搜索
SwarmEvolve框架让数百个低成本智能体在潜空间中集群推理,通过KV缓存共享信息,在数学发现和科学计算问题上实现快速进化搜索,中位数仅3-8分钟达到其他框架60分钟的最佳分数。